Anvisa publica norma de migração do SIPTOX e encerra uso do sistema
Nova resolução revoga a RDC 184/2017 e adequa os procedimentos ao atual cenário regulatório de agrotóxicos
A Agência Nacional de Vigilância Sanitária (Anvisa) publicou nesta sexta-feira (6/11) a Resolução da Diretoria Colegiada (RDC) 1.047/2026, que revoga a RDC 184/2017, e estabelece as medidas necessárias para a migração dos processos analisados por meio do Sistema de Peticionamento em Toxicologia (SIPTOX) para os procedimentos regulatórios ordinários da Agência.
A extinta RDC 184/2017 previa o procedimento simplificado para a análise toxicológica para fins de registro de agrotóxicos. À época, a medida buscou aumentar a eficiência das análises e reduzir o passivo processual existente.
No atual cenário, com a implementação de novas normas voltadas à otimização dos processos de avaliação toxicológica para fins de registro de agrotóxicos, bem como importantes mudanças no marco regulatório e nos sistemas informatizados de registro de agrotóxicos no Brasil, a manutenção do procedimento simplificado tornou-se desnecessária e incompatível com a realidade regulatória vigente.
Entre essas mudanças estão a publicação da Lei 14.785/2023, que versa sobre a criação do Sistema Unificado de Informação, Petição e Avaliação Eletrônica (Sispa) e a implementação do Sistema Globalmente Harmonizado de Classificação e Rotulagem de Produtos Químicos (GHS), bem como a edição de normas para tratamento das filas de requerimento de registros de agrotóxicos, como a RDC 950/2024, que permitiu a otimização da análise de produtos formulados obtidos a partir de produto técnico equivalente.
O que muda para as empresas?
A nova resolução estabelece regras para que os produtos registrados com base na RDC 184/2017 passem a seguir os procedimentos regulatórios atualmente vigentes deixando de se submeter ao procedimento simplificado então previsto. Assim, os processos que aguardavam análise pelo procedimento simplificado serão analisados de acordo com os critérios e requisitos aplicáveis a cada categoria de produto. Para tanto, as empresas deverão apresentar os estudos e a documentação técnica exigidos pela regulamentação vigente, conforme o enquadramento de cada produto.
As empresas titulares de processos concluídos com fundamento na RDC 184/2017 deverão providenciar carta de cessão de dados, conforme modelo previsto no Anexo da nova resolução. A apresentação desse documento será exigida quando da migração do processo para o Sistema Unificado de Informação, Petição e Avaliação Eletrônica (Sispa) ou no protocolo da primeira petição pós-registro referente ao produto.
Os mecanismos de transição estabelecidos visam promover a garantia das análises já realizadas, assegurando andamento tanto para os processos que estão aguardando análise, quanto para aqueles que já obtiveram avaliação toxicológica favorável.
A medida permitirá que esses produtos passem a tramitar integralmente nos sistemas e fluxos regulatórios vigentes, garantindo tratamento uniforme em relação aos demais produtos sujeitos à avaliação toxicológica da Agência.
Por que a mudança foi necessária?
A manutenção de um procedimento específico para processos analisados pelo SIPTOX deixou de se justificar diante da evolução dos processos regulatórios da Anvisa.
Atualmente, os processos relacionados ao SIPTOX já possuem correspondência nos sistemas corporativos da Agência, e a existência de regras distintas para um grupo específico de produtos passou a representar uma complexidade regulatória desnecessária. A revogação da RDC 184/2017 contribui para a simplificação do marco normativo e para a harmonização dos procedimentos aplicáveis aos registros de agrotóxicos.
Atenção ao setor regulado
As empresas que possuem produtos registrados com fundamento na RDC 184/2017 devem consultar a íntegra da RDC 1.047/2026 para verificar as providências necessárias à adequação dos seus registros.
A Anvisa recomenda que os responsáveis pelos registros iniciem o planejamento das ações necessárias para atendimento aos requisitos previstos na nova norma, de modo a assegurar a regularidade dos produtos e a continuidade de sua tramitação regulatória perante a Agência.
Sistemas da Anvisa passarão por manutenção programada
Ambiente ficará indisponível das 23h30 desta sexta-feira (6/11) até às 4h30 de sábado (7/11)
A Gerência de Tecnologia da Informação da Agência Nacional de Vigilância Sanitária (Anvisa) realizará manutenção programada no banco de dados, que abrangerá todo o ambiente de produção da Agência. Em razão dessa intervenção técnica, todos os sistemas de informação da Agência ficarão indisponíveis no período de 6/11/2026, às 23h30, até 7/11/2026, às 04h30.
Durante esse intervalo, não é recomendada a utilização dos sistemas, uma vez que eventuais operações e informações cadastradas durante a janela de manutenção poderão não ser processadas ou armazenadas corretamente, ou seja, estão sujeitas à perda de dados.
A recomendação é que os usuários interrompam suas atividades nos sistemas antes do início da manutenção e retomem sua utilização somente após o término da janela informada.
Anvisa abre chamamento para avaliação de insumos farmacêuticos ativos produzidos no Brasil
Iniciativa selecionará até oito dossiês de IFAs nacionais para avaliação independente de processos de registro de medicamentos
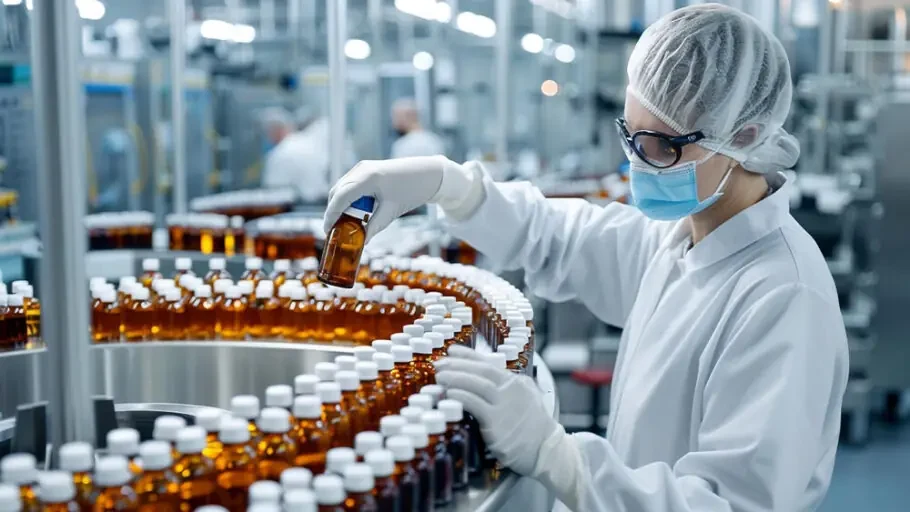
Foto: Magnific
A Agência Nacional de Vigilância Sanitária (Anvisa) publicou o Edital de Chamamento 8/2026, que convida empresas detentoras de Dossiês de Insumo Farmacêutico Ativo (DIFA) de insumos farmacêuticos ativos (IFAs) fabricados no Brasil a manifestarem interesse na obtenção da Carta de Adequação de Dossiê de Insumo Farmacêutico Ativo (CADIFA).
A iniciativa prevê a seleção de até oito DIFAs para avaliação pela Agência, independentemente de sua associação a petições de registro ou pós-registro de medicamentos.
O chamamento busca fortalecer a produção nacional de IFAs, contribuindo para a redução da dependência de fornecedores estrangeiros e para o desenvolvimento do Complexo Econômico-Industrial da Saúde (CEIS).
Quem pode participar?
Poderão participar empresas detentoras de DIFA de IFAs fabricados no território nacional, para os quais ainda não tenha sido emitida CADIFA pela Anvisa.
Entre os critérios de elegibilidade, destacam-se:
- O IFA deve estar contemplado na relação de substâncias estabelecida no edital.
- A fabricação deve incluir, no mínimo, a última etapa de síntese química realizada no Brasil.
- O fabricante deve possuir Certificado de Boas Práticas de Fabricação válido, emitido pela Anvisa.
- O DIFA deve possuir documentação técnica conforme os requisitos da Resolução da Diretoria Colegiada (RDC) 359/2020 e não estar associado a processo de registro ou pós-registro de medicamento protocolado na Agência.
A seleção considerará critérios relacionados ao desenvolvimento nacional do IFA, à participação em programas públicos de pesquisa, desenvolvimento e inovação e à realização das etapas produtivas no Brasil.
Como participar?
As empresas interessadas deverão preencher o formulário eletrônico de manifestação de interesse no prazo de 60 dias corridos, contados da publicação do edital.
Após o encerramento do prazo, a Anvisa realizará a seleção dos DIFAs conforme os critérios estabelecidos no edital. O resultado será divulgado no portal da Agência em até 60 dias corridos após o término do período de manifestação de interesse.
As empresas selecionadas deverão protocolar a solicitação de CADIFA não associada, por meio do código de assunto 11639 – CADIFA – Solicitação de CADIFA Não Associada, em até 60 dias corridos após a divulgação do resultado.
As análises dos DIFAs selecionados terão início ao longo de 2027, observados os procedimentos e requisitos regulatórios aplicáveis.
Saiba mais
Consulte o Edital de Chamamento 8/2026 para conhecer a relação completa dos IFAs elegíveis, os critérios de seleção e as orientações para participação.
Anvisa publica novo Guia de Estudos de Interação Medicamentosa
Documento incorpora diretrizes internacionais do ICH e apresenta recomendações para a avaliação de interações medicamentosas durante o desenvolvimento de medicamentos
A Agência Nacional de Vigilância Sanitária (Anvisa) publicou o Guia 89/2026 – Guia de Estudos de Interação Medicamentosa, que tem como objetivo fornecer recomendações para promover uma abordagem consistente no planejamento, na condução e na interpretação de estudos in vitro e clínicos de interação medicamentosa durante o desenvolvimento de medicamentos.
A publicação representa um avanço no processo de harmonização internacional dos requisitos técnicos relacionados à avaliação de interações medicamentosas, uma vez que internaliza o documento ICH M12 – Drug Interaction Studies, adotado pelo Conselho Internacional para Harmonização de Requisitos Técnicos para Medicamentos de Uso Humano (ICH) em maio de 2024.
A avaliação do potencial de interação medicamentosa é uma etapa importante do desenvolvimento de medicamentos, considerando que a administração concomitante de diferentes medicamentos pode modificar a exposição sistêmica aos fármacos, com possíveis consequências para a segurança e a eficácia dos tratamentos. Nesse contexto, a adoção de recomendações harmonizadas contribui para reduzir incertezas regulatórias, promover maior previsibilidade para o setor regulado e favorecer a disponibilidade de tratamentos seguros e eficazes para a população.
O Guia 89/2026 aborda, principalmente, as interações farmacocinéticas mediadas por enzimas metabólicas e transportadores, contemplando recomendações para avaliações in vitro e estudos clínicos. Também apresenta orientações sobre a avaliação de metabólitos, o emprego de abordagens de modelagem e predição, a interpretação dos resultados e o gerenciamento dos riscos associados às interações medicamentosas. O documento contempla, ainda, considerações específicas sobre interações envolvendo produtos biológicos, especialmente anticorpos monoclonais e conjugados anticorpo-medicamento.
Vigência e contribuições
As recomendações do Guia 89/2026 passaram a produzir efeitos a partir de sua publicação no Portal da Anvisa, ocorrida em 27 de outubro.
Com a publicação do novo documento, será revogada a Nota Técnica 09/2015/CETER e COPEC/GGMED, que trata dos estudos de biodisponibilidade relativa para demonstração de interação farmacocinética nos casos de registro de associações em dose fixa ou de anuência em Dossiê de Desenvolvimento Clínico de Medicamento (DDCM).
O Guia possui caráter recomendatório e não vinculante, sendo possível a adoção de abordagens alternativas às recomendações apresentadas, desde que devidamente justificadas e compatíveis com os requisitos legais e regulatórios aplicáveis.
A Anvisa receberá contribuições da sociedade sobre o documento no período de 27 de outubro de 2026 a 26 de abril de 2027, por meio de formulário eletrônico disponibilizado no Portal da Agência.
Acesse o Guia 89/2026 – Guia de Estudos de Interação Medicamentosa e o formulário para envio de contribuições.
Anvisa proíbe ômega 3 falsificado e lote de creatina
Medidas foram publicadas nesta sexta-feira (6/11)
A Agência Nacional de Vigilância Sanitária (Anvisa) determinou nesta sexta-feira (6/11) a apreensão do lote D25-2601441 do produto Equaliv Ômega 3 (com prazo de validade até 05/2028).
A empresa fabricante do suplemento alimentar, Althaia S.A. Indústria Farmacêutica (CNPJ 48.344.725/0007-19), apresentou denúncia sobre a falsificação do produto, que não pode ser vendido, divulgado, distribuído nem utilizado.
Creatina Dux
As mesmas proibições se aplicam ao lote K52354A do suplemento alimentar em pó Creatina DUX sem sabor pote 300g, com validade até 04/2027.
A empresa Dux Company Ltda. (CNPJ: 31.112.243/0002-26) informou não reconhecer o lote, que estava sendo comercializado pela loja Charmozza Comércio e Indústria de Produtos (45.061.891/0001-24) no site Mercado Livre.
Leia a Resolução (RE) 4.332/2026 e a RE 4.333/2026 no Diário Oficial da União (DOU).
Anvisa determina apreensão de suplementos alimentares irregulares
Além de divulgarem alegações terapêuticas e de saúde não autorizadas, produtos não têm notificação junto à Anvisa
A Agência Nacional de Vigilância Sanitária (Anvisa) determinou nesta sexta-feira (6/11) a apreensão de diversos suplementos alimentares irregulares à venda no Brasil.
A medida proíbe a fabricação, a venda, a distribuição, a divulgação e o uso de todos os suplementos alimentares produzidos pela empresa Bálsamo Jes Suplemento Natural Ltda. (CNPJ nº 48.244.369/0001-76).
Além de não possuírem notificação junto à Anvisa, foram identificados constituintes não autorizados para uso em suplementos alimentares nas fórmulas. Outra irregularidade encontrada foi a divulgação de alegações terapêuticas e de saúde não autorizadas.
Active Life
A Agência também determinou a apreensão do produto Active Life, apresentado como suplemento alimentar à base de colágeno tipo II, cúrcuma e cálcio de ostra. A regularidade sanitária do produto não foi confirmada.
A rotulagem do produto apresenta informações em língua inglesa, além de alegações terapêuticas e de saúde não autorizadas.
A venda, a fabricação e a importação do produto estão proibidas, assim como a distribuição, a divulgação e o uso do suplemento.
Leia a Resolução (RE) 4.331/2026 e a RE 4.334/2026.
Anvisa proíbe lotes falsificados de Mounjaro
Medida também determina a apreensão diluentes e suplementos alimentares não regularizados
A Agência Nacional de Vigilância Sanitária (Anvisa) determinou, nesta sexta-feira (6/11) a apreensão de lotes falsificados do medicamento Mounjaro. A distribuição, a venda e o uso dos produtos estão proibidos.
A empresa detentora do registro do medicamento, Eli Lilly do Brasil Ltda. (CNPJ 43.940.618/0001-44), informou a identificação de unidades do produto com características divergentes das constantes no medicamento original.
Entres os problemas identificados estão a utilização de lotes não reconhecidos pela empresa, bem como rotulagem incompatível com os padrões de fabricação da empresa.
Veja quais lotes estão proibidos.
Mounjaro 2,5mg: lote KUSTR43969410
Mounjaro 15mg: lotes D810042, D838889 e 2138737
Mounjaro 5mg: lote B55010
Medicamentos
A resolução também determinou a apreensão de medicamentos sem registro, notificação ou cadastro na Anvisa, produzidos por empresa desconhecida.
Confira lista dos itens que não podem ser fabricados, distribuídos, vendidos, divulgados, transportados nem utilizados:
- Pygeum Oficialfarma
- Pygeum Unicpharma
- Pygeum Bioformulas
- Pygeum Swanson
- Pygeum Recover Farma
- Pygeum Nutricost
- Pygeum
Por fim, a medida impõe a aplicação das mesmas sanções ao Diluente Bacteriostático e a Água Bacteriostática, ambos sem registro para a categoria de medicamento na Anvisa. As ações de fiscalização determinadas se aplicam a quaisquer pessoas físicas/jurídicas ou veículos de comunicação.
Confira a Resolução 4.329/2026 no Diário Oficial da União (DOU).
Fonte: Anvisa, em 06.11.2026.